
构建金刚石结构
首先,简要介绍 VESTA 界面中几个常用参数的含义。
File -> New structure
点击后会进入 New Data(新建数据)面板。
注意:该界面可随时退出,通过
Edit -> Edit Data或快捷键Ctrl + E可再次调出。
New Data 面板 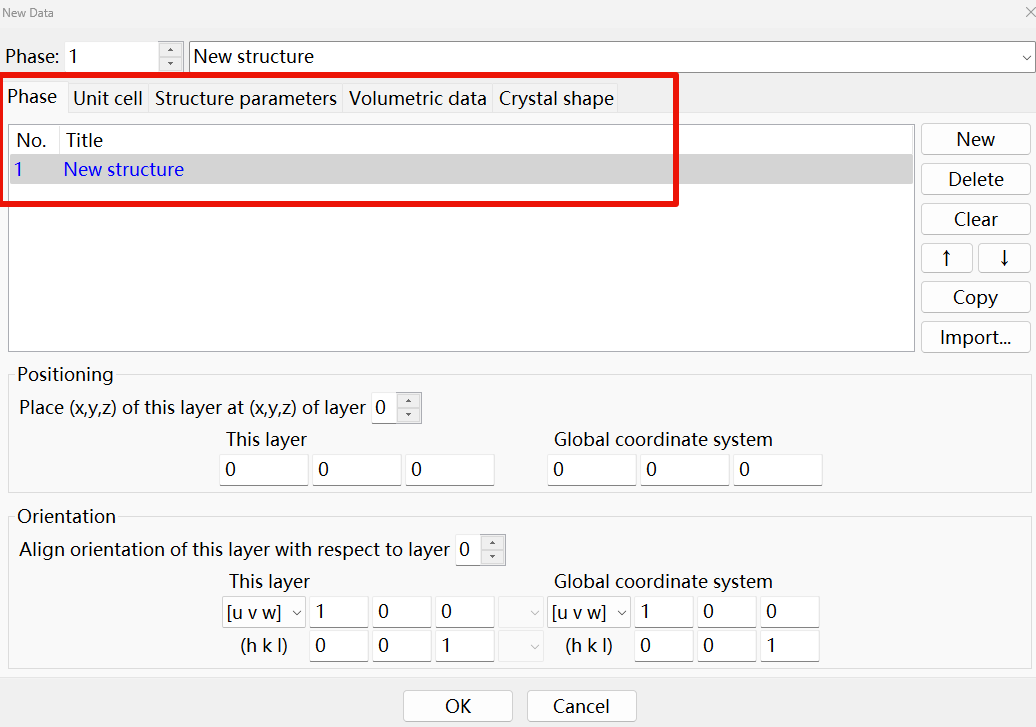
首先是 Phase(相界面)设置。VESTA 支持在同一窗口中加载和对比多个结构,但此处无需复杂设置,仅输入标题即可。
Unit Cell
点击面板中的 Unit Cell 标签,进入晶胞设置页。
Unit Cell 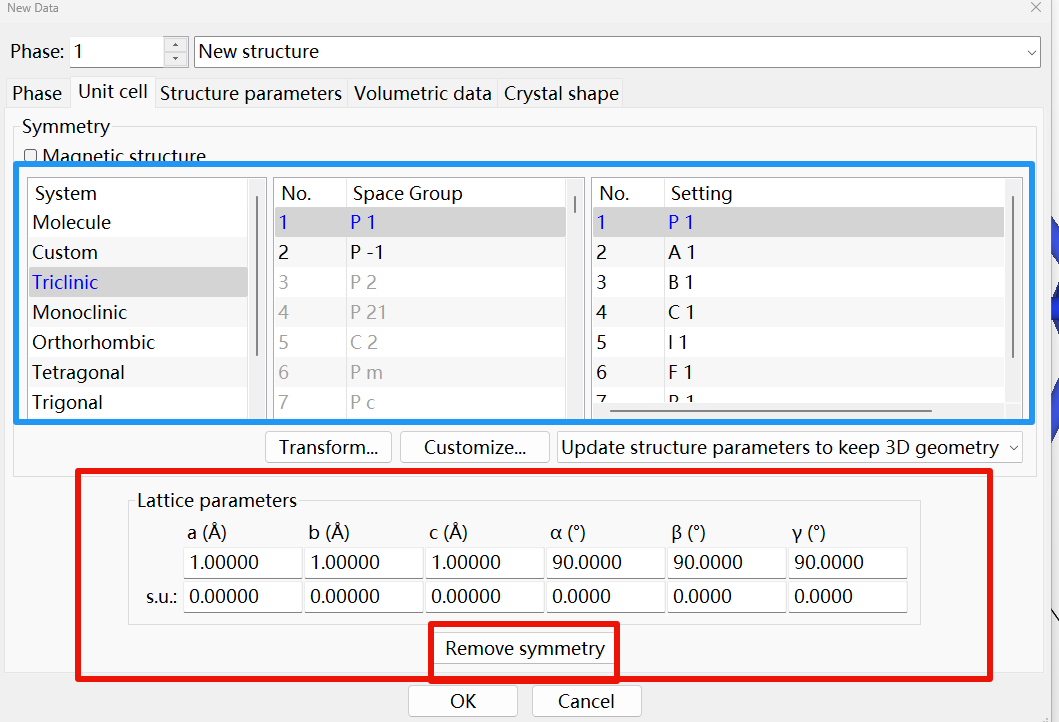
- 可直接使用蓝框部分,即 VESTA 自带的 Symmetry(对称性)体系预设。
- 也可点击红框中的 Remove symmetry(移除对称性)后,自定义晶格结构。
注:a、b、c 表示晶格基矢长度,α、β、γ 表示三个基矢之间的夹角。
Structure parameters
此部分用于设定晶格内原子的种类、数目及位置等参数。
Structure parameters 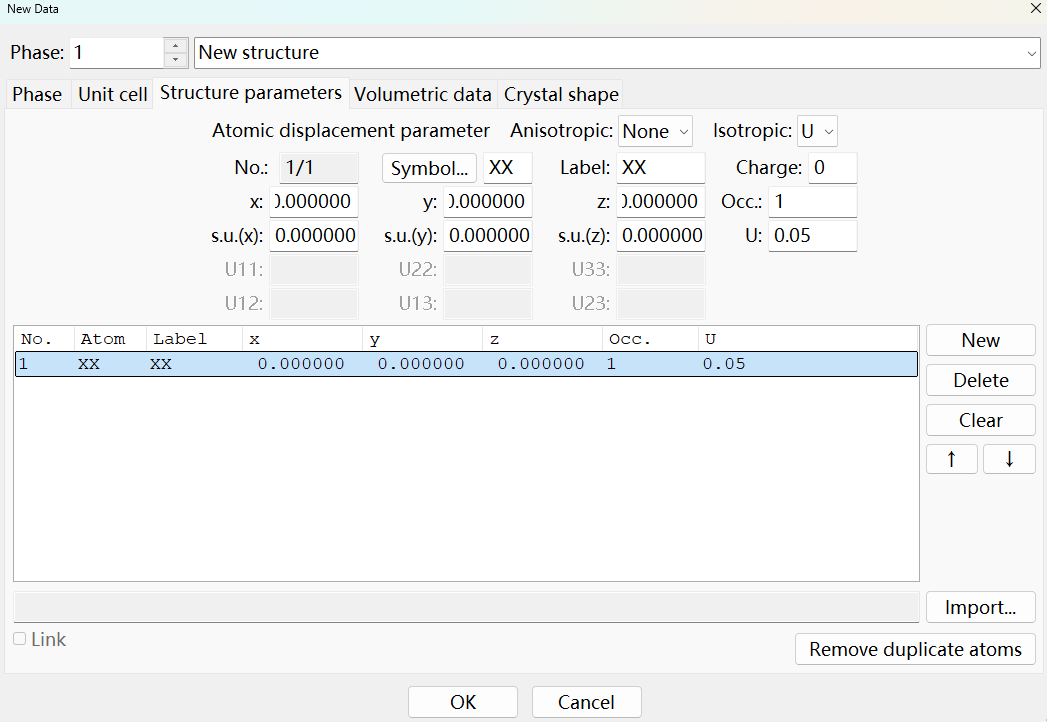
- x、y、z 分别代表分数坐标。
- occ. 表示占据数(occupancy)。
接下来,以三种方式创建 Si 的金刚石结构。
方式一:使用惯用胞(常规胞)
- 在 Unit Cell 标签页中
点击 Remove Symmetry 自定义晶格。将晶格常数 a、b、c 均设为 5.466,基矢夹角均设为 90°。 此时 Symmetry 会显示为 Triclinic P1(P1 表示不自动添加对称性原子)。
- 在 Structure parameters 中
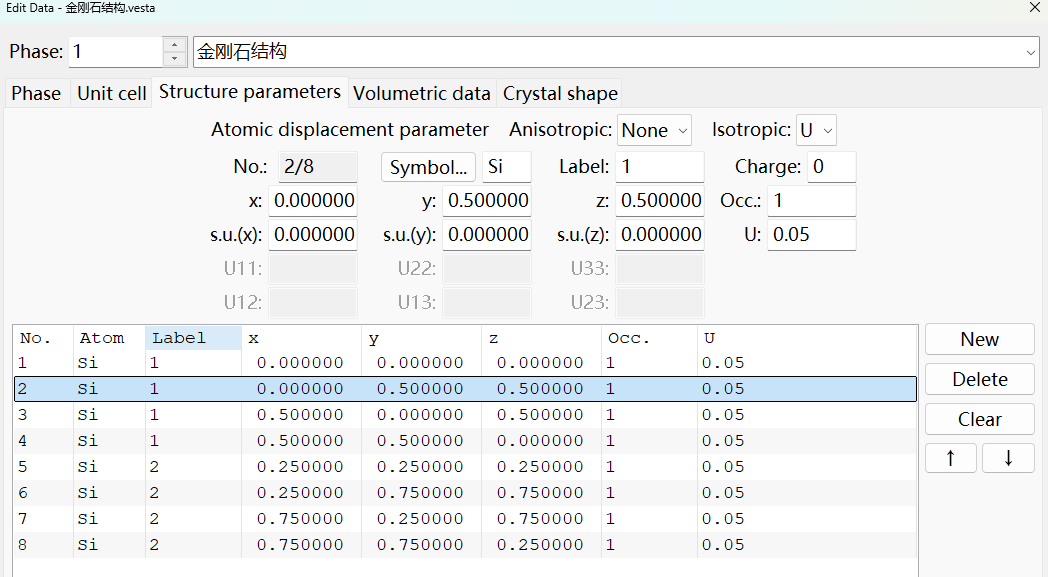
依次输入以下 8 个原子坐标(分数坐标):
   0, 0, 0
   0, 0.5, 0.5
   0.5, 0, 0.5
   0.5, 0.5, 0
前四个点输入并 Apply 后,会呈现面心立方(FCC)骨架。 接着输入后四个点:
   0.25, 0.25, 0.25
   0.25, 0.75, 0.75
   0.75, 0.25, 0.75
   0.75, 0.75, 0.25
后四个点表示将前四个点沿体对角线平移 1/4 个单位。
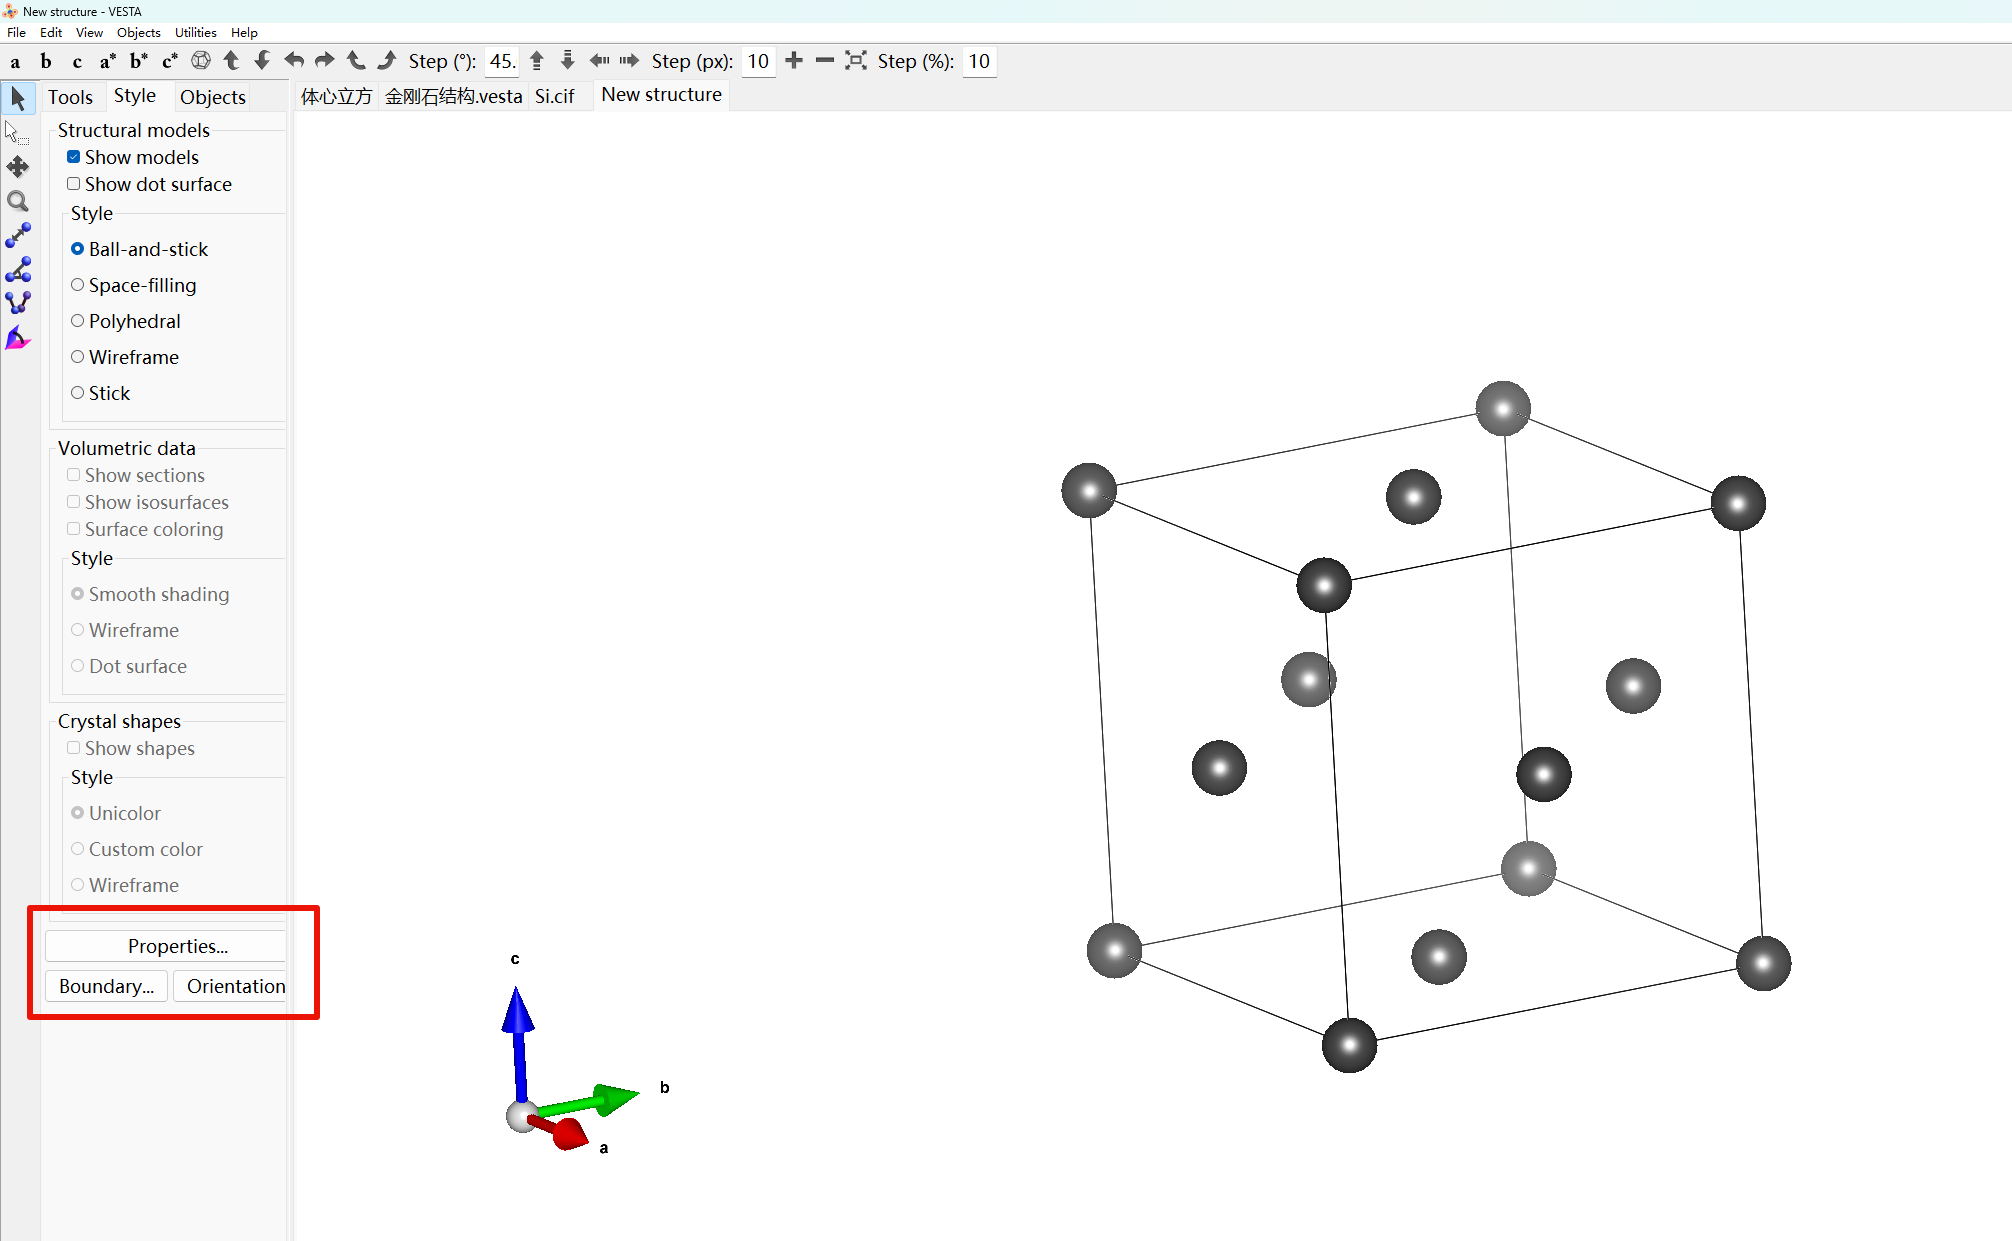
若发现原子显示过大,可在左下角 Properties -> Atoms 中调整 Radius(半径)来改变原子显示大小。 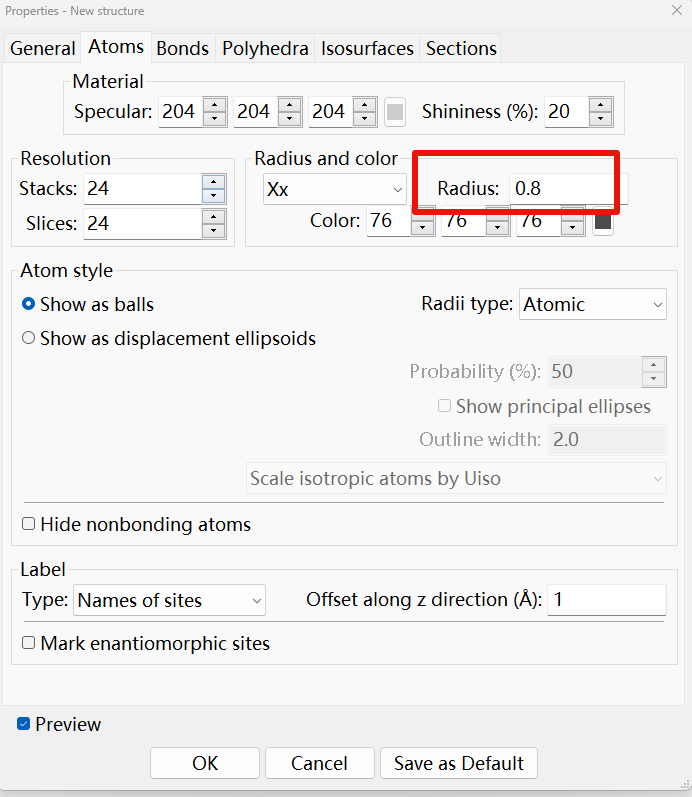
于是我们就得到了金刚石晶体结构: 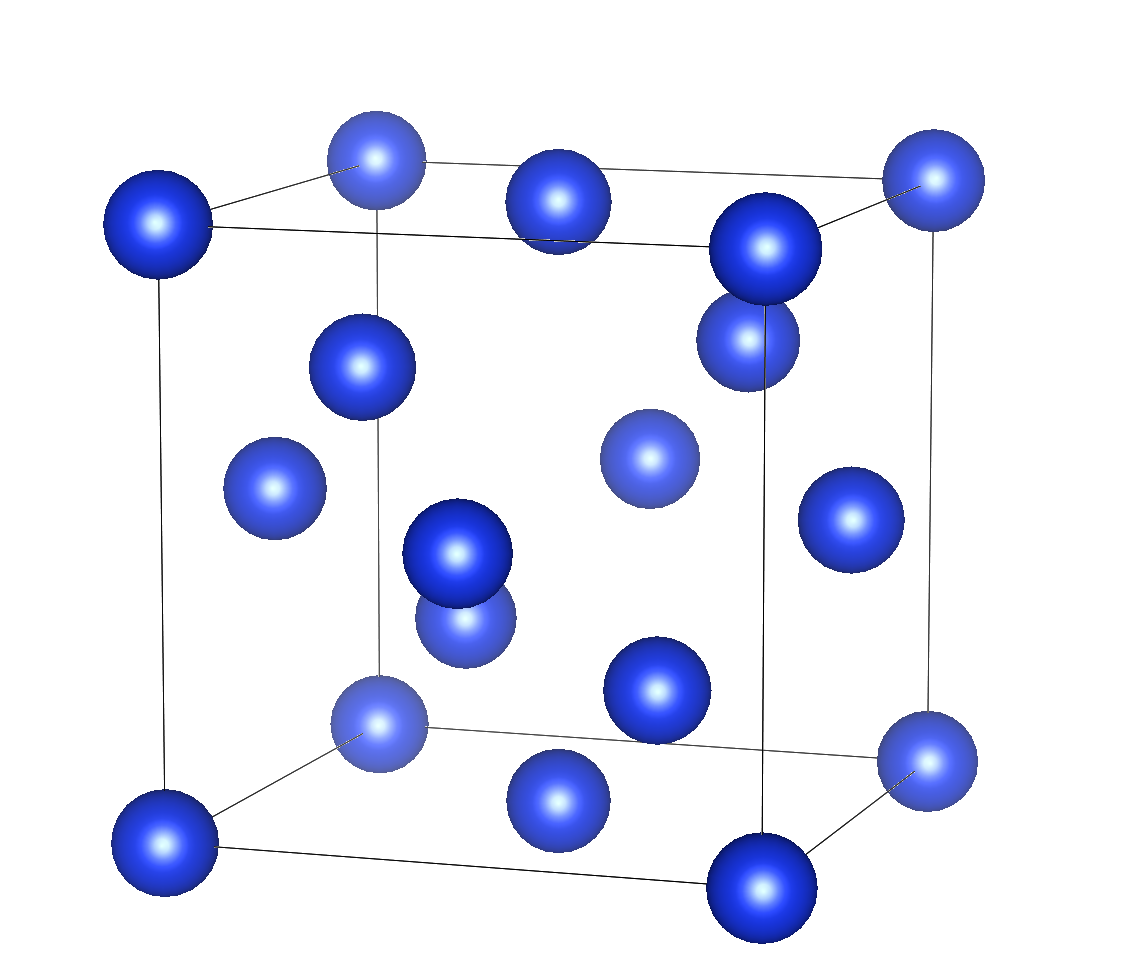
- 接下来绘制化学键
在绘制之前,先使用左侧栏的测距工具,测量 Si1 和 Si2 之间的距离,得到:d = 2.35169(0) Å。 然后通过 Edit -> Bonds 或快捷键 Ctrl + B 打开键设置界面。
Bonds 界面 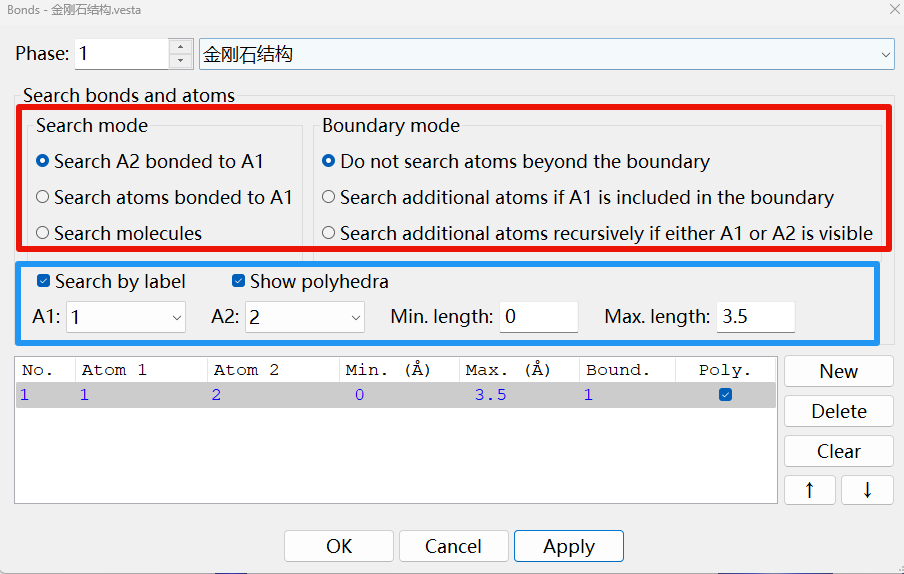
按照图中所示进行设置:
红框表示连接方式
- 勾选 Search mode 表示寻找符合条件的原子 A2 连接到原子 A1,其余两个选项同理。
- 勾选 Boundary mode 表示即使晶格外有符合条件的原子也不额外添加,下面两个选项均为添加,添加方式如字面意思。
蓝框表示连接条件
- A1、A2 表示选定要连接化学键的两种原子。建议创建原子时顺手填写 label(标签),这样即可通过 Search by label 用标签区分原子(如图 label 所示)。
- Min/Max length 表示将原子间距在此区间内的两原子连接起来。已知 Si1 和 Si2 之间的距离 d = 2.35169(0) Å,因此这里填入 2.4 或稍大一点均可,但不宜过大,否则会出现错误连接(如图所示)。
错误连接 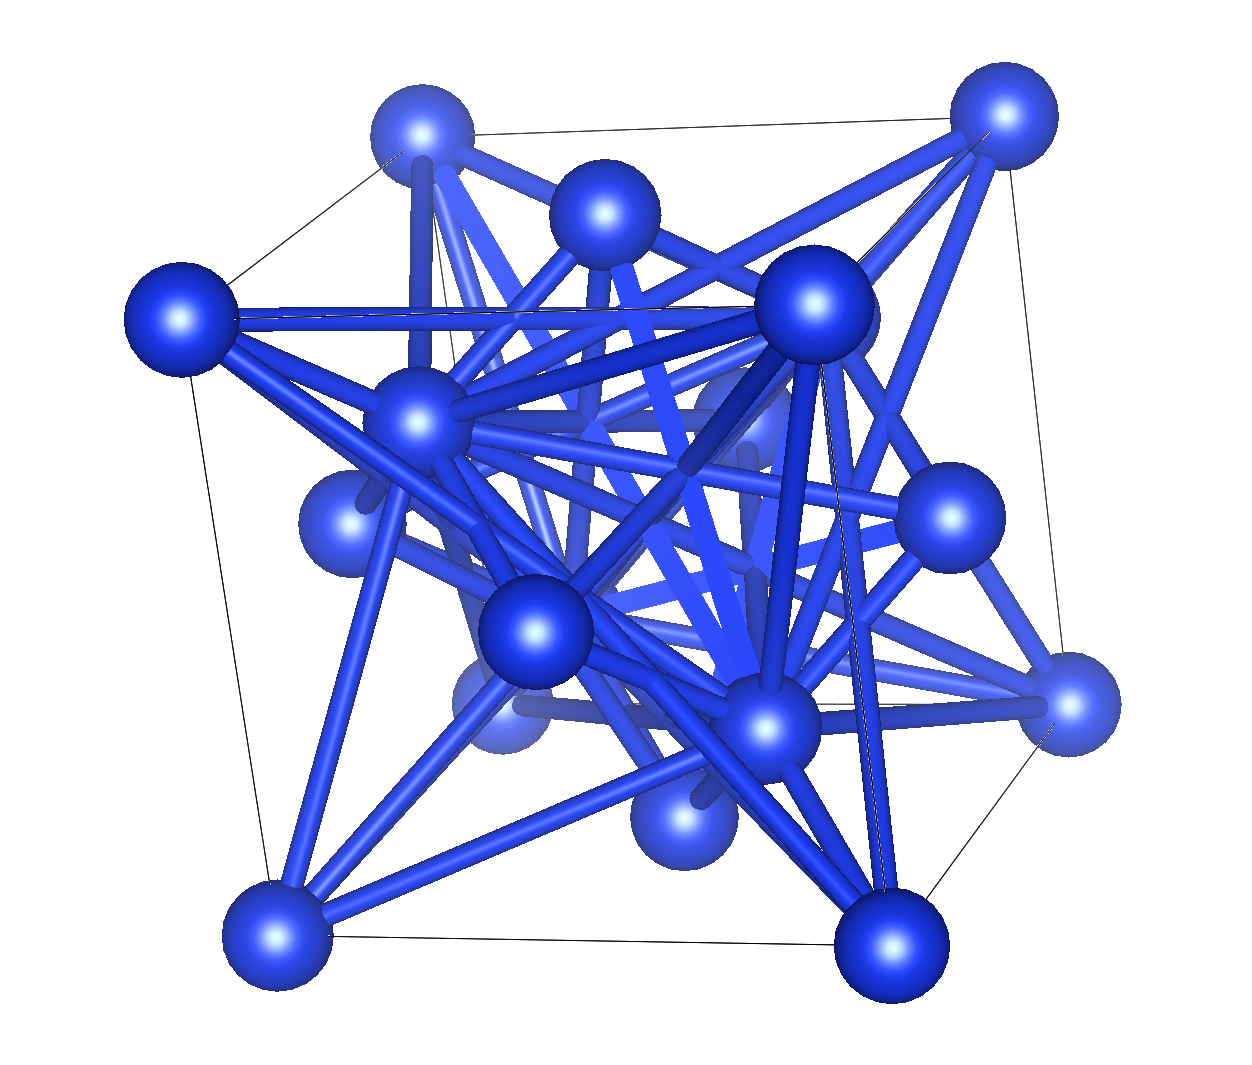
这是因为条件过于宽松,符合连接条件的原子增多了。
最终的效果图如下:
方式一效果图: 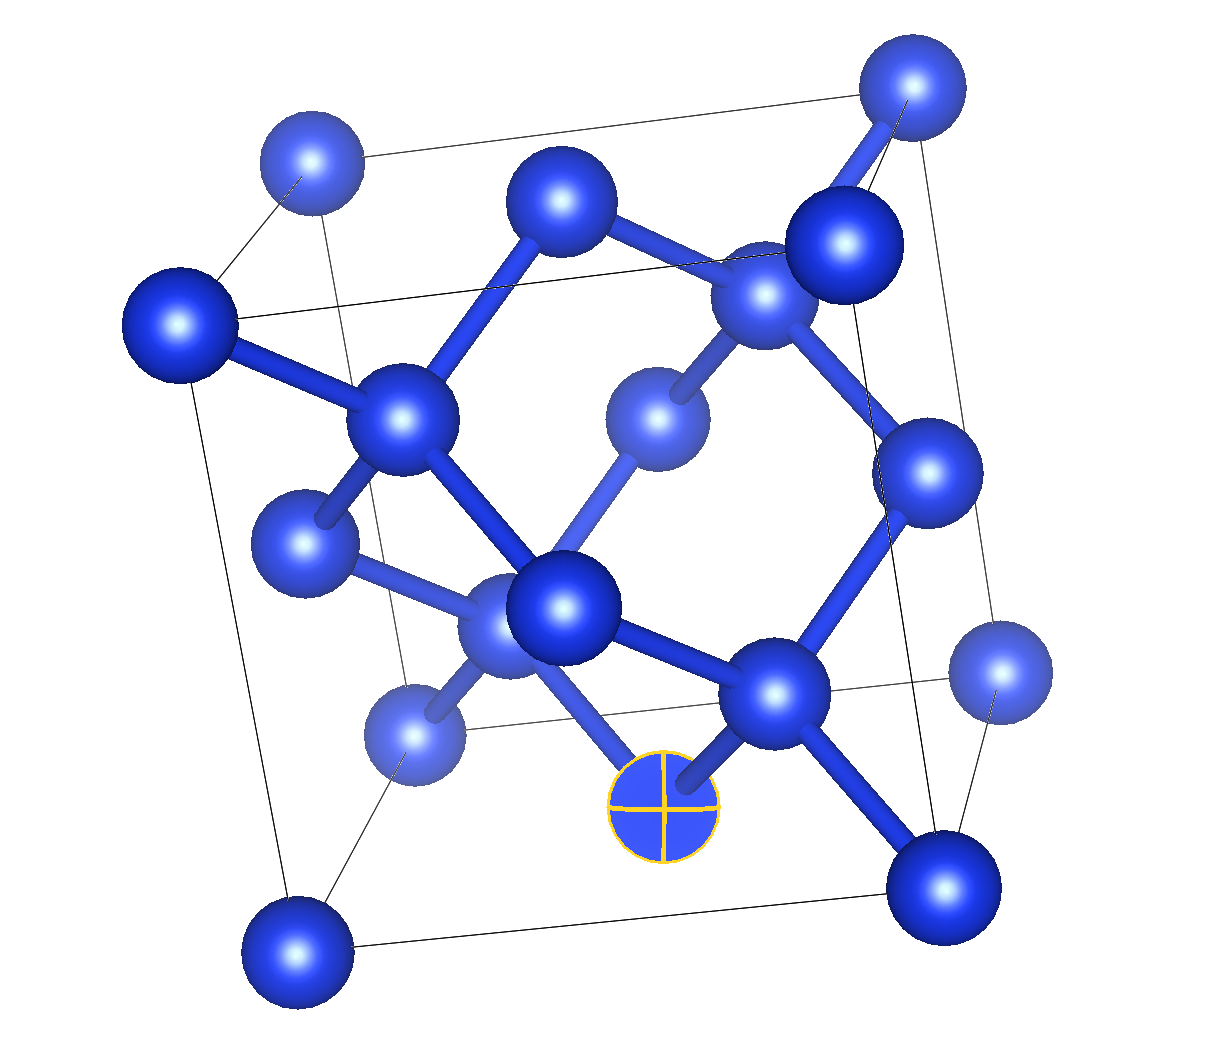
方式二:使用原胞
- 在 Unit Cell 标签页中
点击 Remove Symmetry 自定义晶格。将晶格常数 a、b、c 均设为 3.84,基矢夹角均设为 60°。
- 在 Structure parameters 中
设置两个原子坐标(因为金刚石结构的原胞中只有两个非等效原子):
   0 0 0
   0.25 0.25 0.25
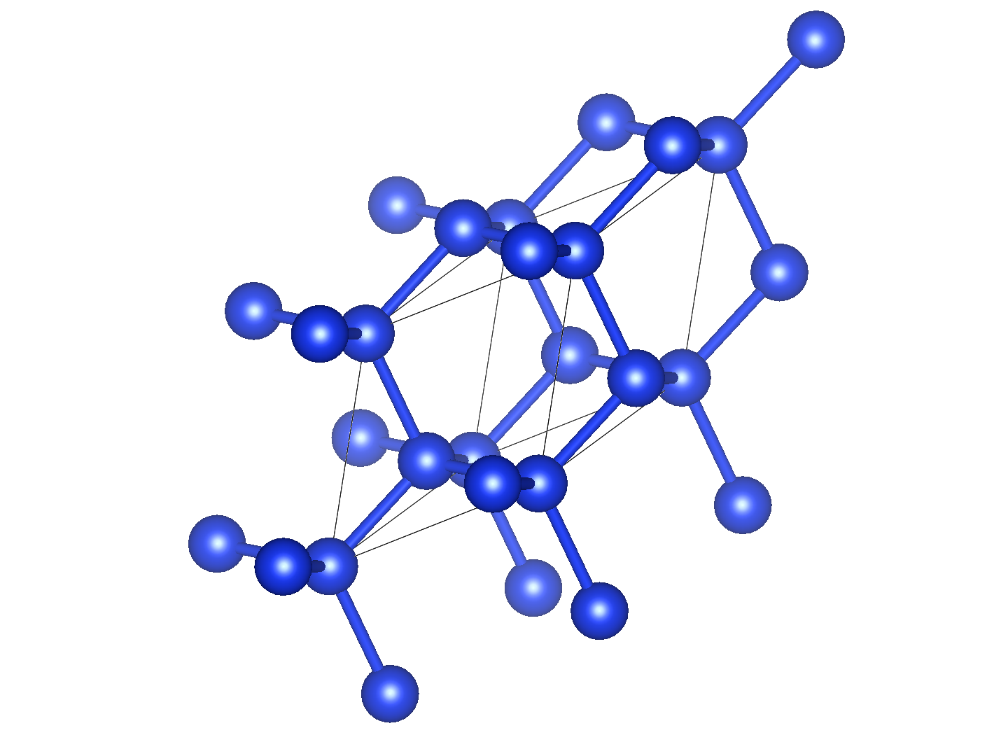
此时可得到如下结构: 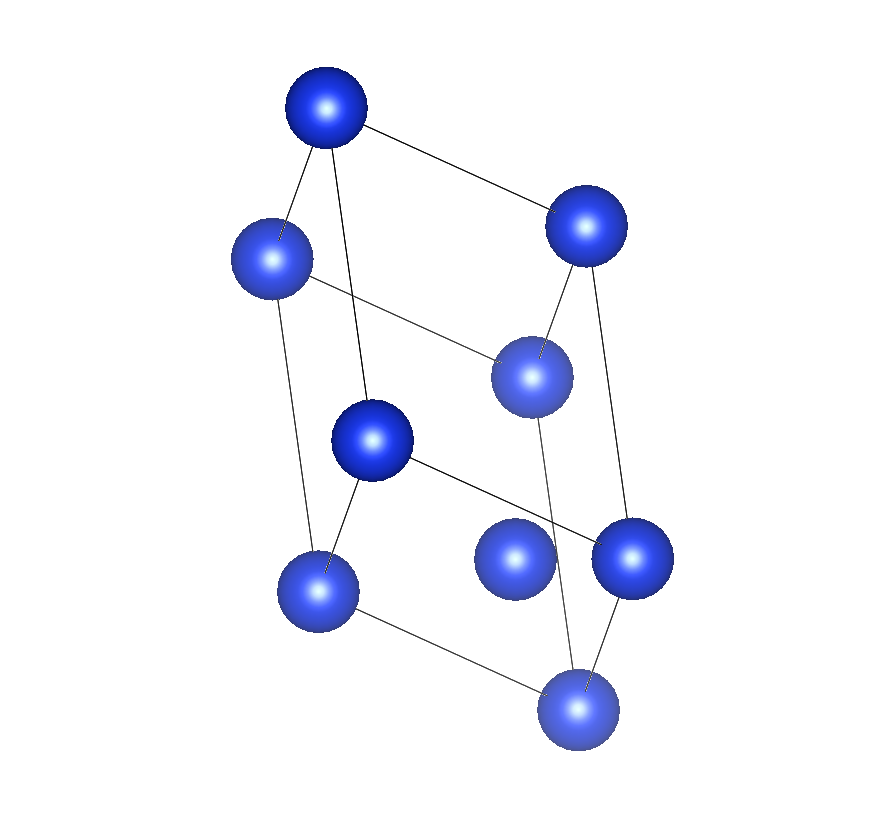
- 接下来创建化学键
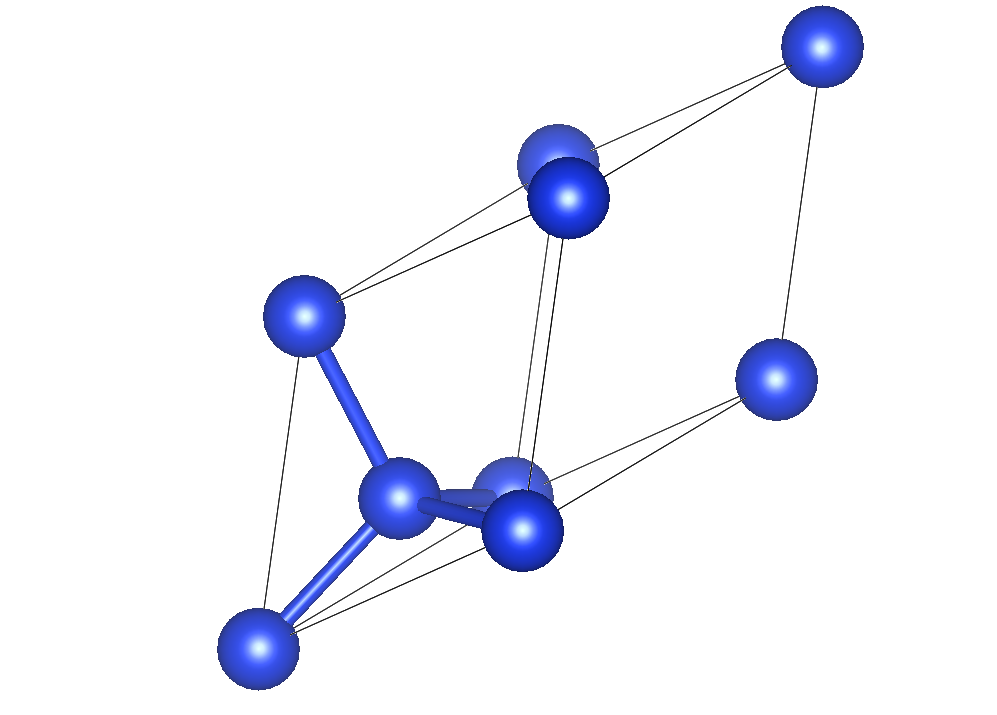
操作与方式一相同,但这里需要将 Boundary mode 改为勾选第二个选项。这是因为如果不添加晶格外的原子,成键数量太少,难以看出金刚石的整体结构。 下方两图分别为 Boundary mode 勾选第一个和第二个选项的结果。
方式三:使用官方预设
这种方式最为直接,即利用 VESTA 自带的预设。
- 在 Unit Cell 标签页中
在 Symmetry 选项内,选择 Cubi -> NO.227 F d - 3m。 关于后面的 origin choice 1 和 2 的区别,可以点击 Apply 观察,具体效果因结构而异。
- 在 Structure parameters 中
只需添加一个原子,坐标设为:
0 0 0- 创建化学键的步骤与之前相同。
最终效果图: 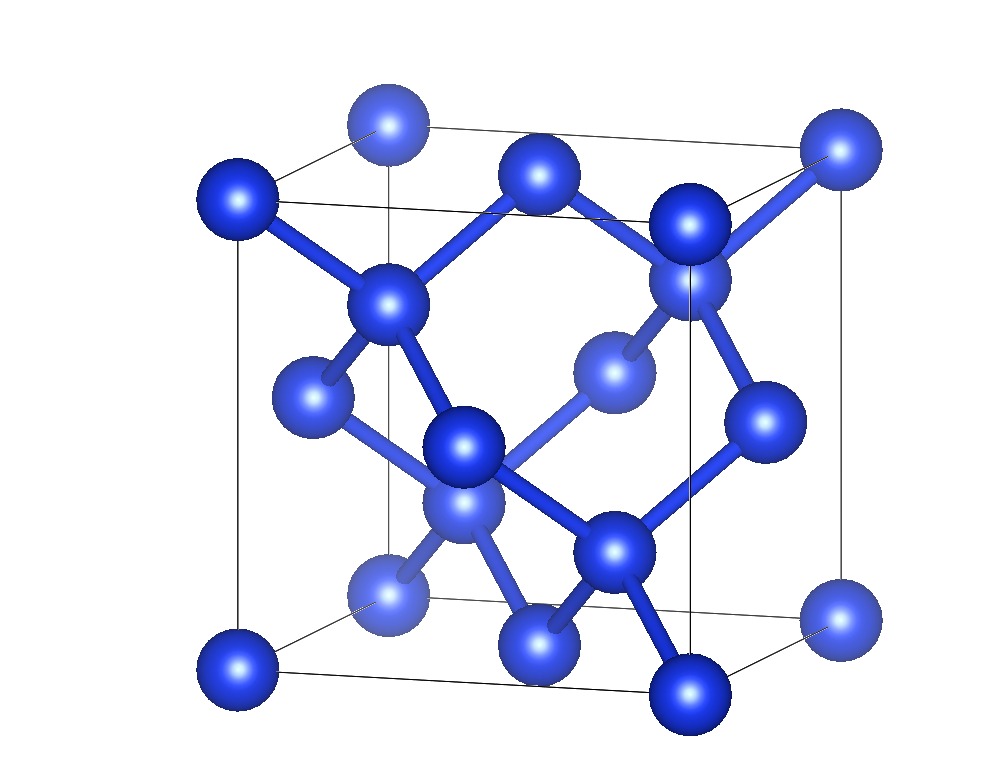
发表回复